药物基础理论
文集 人体形态与功能总论 共 21 篇
目录
总论1
药理学
斜体文字 研究药物与机体相互作用的规律和原理的学科
- 药物的作用与作用机制(药物效应
- 机体对药物的处置代谢(药物代谢
药理学是医学中的桥梁课程;医学:三理一剖
罂粟-鸦片opium-吗啡morphine
白柳皮-水杨酸-乙酰水杨酸-阿司匹林
山羊豆-山羊豆碱-二甲双胍
GLP-1
- 天然产物提出分离(有机化学这一块)/改动修饰;
- 找到target进行药物筛选(分子生物学)(基于分子靶标的药物研发,寻找合适的靶标是新药发现的突破口,速度快
- 靶点:是机体内的生物大分子,它能被药物识别并结合,实现药物的治疗作用
毒理学:有效成分;量-效与毒性之间的关系。
药理学:
- 药效动力学pharmacodynamics,PD:药物对机体(包括病原体)作用及机制
- 药物代谢动力学pharmacokinetics,PK:机体对药物进行处置,体内过程、血药规律
新药研发:
- 临床前研究+临床试验申请
- 临床研究(I、II、III期)+新药上市申请
- 上市及检测(IV期:长期不良反应监测)
进口药仍需要一期临床测试,观察人种间差异
- 结构生物学/信息技术(人工智能)?
- eg.英矽智能
化药(化学元素组成)——生物药(氨基酸组成)
总论2 药物代谢动力学
简介
pharmacokinetics,PK
- 确定给药剂量和间隔
体内过程 Disposition
ADME:
- 吸收Absorption,从给药部位到血液循环(静脉注射给药不经过吸收过程,血管内给药/血管外给药)
- 分布Distribution,从血液循环到各个器官(包括作用部位)
- 代谢Metabolism,肝脏(药物转化、结构改变,而非药物转变、量的改变)
- 排泄Excretion,从机体内到体外
药物转运
- 跨膜转运Membrane Permeation
- 药物在体内的吸收、分布和排泄均属于药物在体内通过各种生物膜的运动过程
- 类型:
- 被动转运
- 简单扩散(脂溶扩散/水溶扩散)
- 易化扩散(载体转运)
- 主动转运(既耗能又需要载体)
- 膜动转运
- 内吞endocytosis
- 穿胞transcytosis
- 被动转运
药物转运大部分都是被动转运、脂溶扩散。
脂溶扩散的影响因素:
- 浓度差(正
- 脂溶性(正
- 分子大小(逆
- 解离度:离子障
- 酸性药物HA,分子形式HA-离子形式A- + H+
- 解离常数Ka,解离度(A+/HA)
- lgA-/HA = pKa - pH
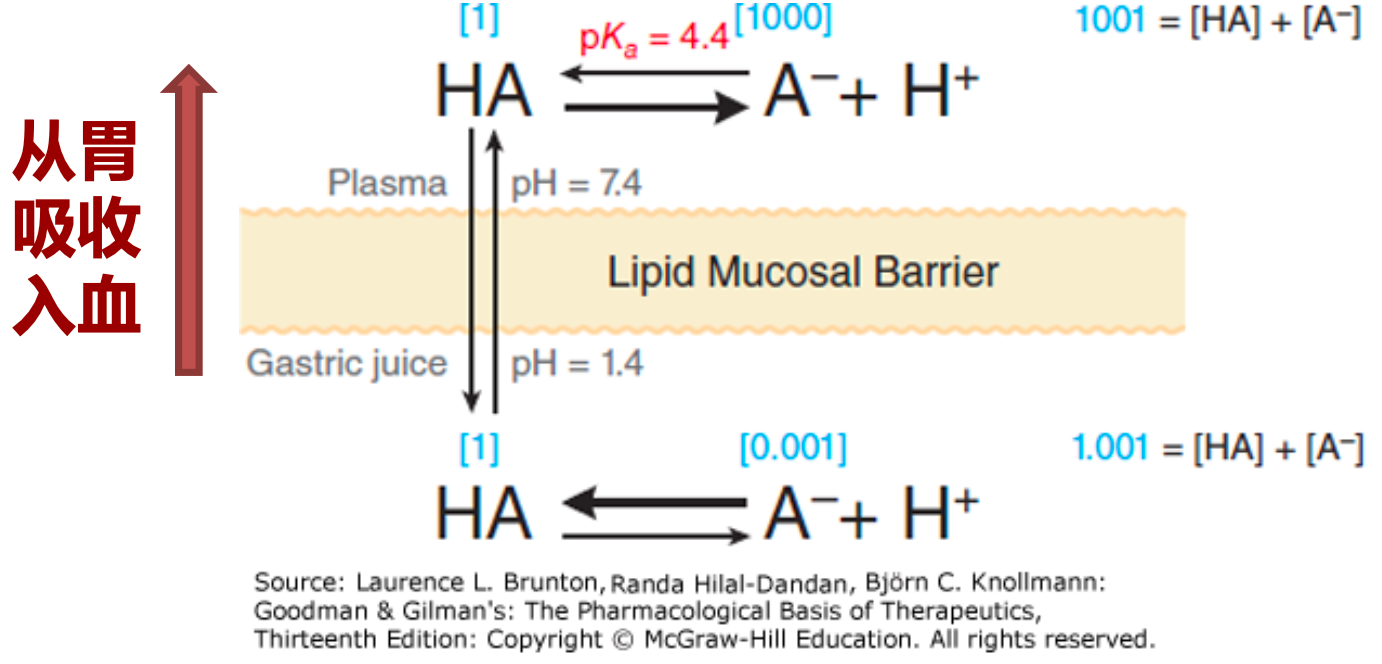
- 酸性介质中酸性药物难解离,易透膜;碱化尿液,减少酸性物质重吸收
- 弱碱性B,分子形式B + H+- 离子形式BH+
- 解离常数Ka = 1/Kb,lgBH+/B = pKa - pH
- 酸性药物HA,分子形式HA-离子形式A- + H+
易化扩散:
- 借助细胞膜上特异性载体或通道蛋白的介导,存在饱和现象和竞争性抑制现象。
- 特点:顺浓度差,不消耗细胞膜能量
- 氨基酸、葡萄糖、季铵盐类药物和一些离子型药物如Na+、K+、Ca2+ 等都采用此种转运方式。
- 易化扩散可加快药物的转运速率,其转运速率比简单扩散要快。
主动转运:
- 转运内源物和药物
- 主要存在于肾小管、胆道、血脑屏障和胃肠道
- 消耗细胞代谢能量(由ATP供能)载体被催化激活
药物的体内过程
吸收、分布、代谢、排泄,ADME
体内过程的意义:决定或极大地影响
- 浓度:药物在体内的血药浓度、各组织(包括靶组织细胞)中的药物浓度
- 时间:体内药物浓度的持续时间
- 活性:药物被代谢而产生的各种代谢物(具有活性或丧失活性的代谢物)
- 药理作用:起始时间、强度、作用维持时间及消失时间
1. 吸收Absorption
影响吸收的因素
A. 药物的理化性质:解离度、脂溶性、分子量
B. 给药途径:吸收速度/安全性;
- 口服:小肠吸收;小肠pH范围广、面积大、血流量大,吸收多;最常用、最方便
- 首关效应:胃肠/肝脏细胞内各种药物代谢酶催化,致使原形药进入体循环的药量明显减少;
- 舌下/直肠给药
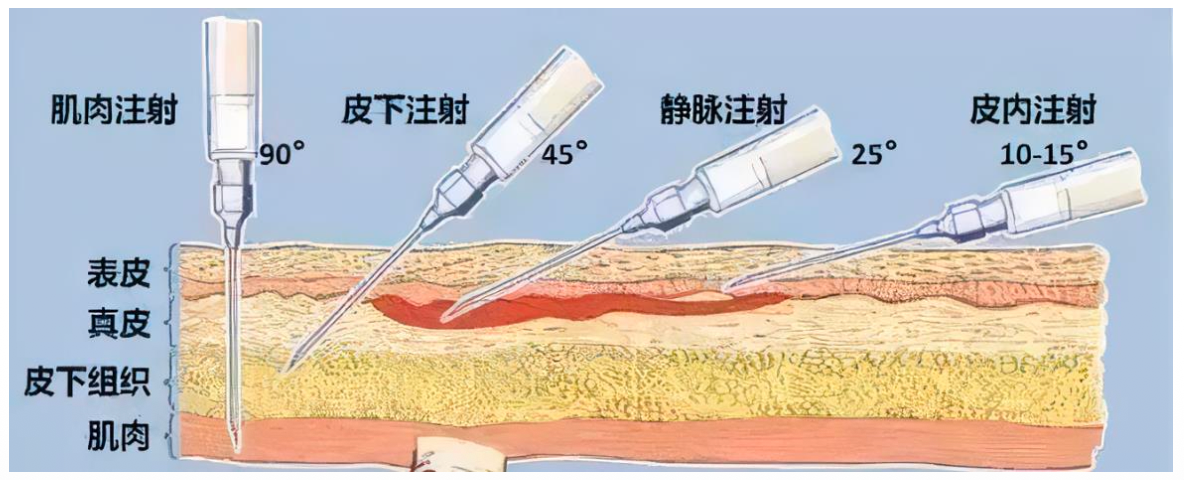
- 注射给药:表皮、真皮、皮下、肌肉;先沿结缔组织扩散,后经毛细血管和淋巴管内皮细胞进入血液循环;吸收快而完全
-
经呼吸道吸入:小分子、脂溶性、挥发性液体或气体药物可被迅速吸收并直接进入血液循环,从而避免首关效应
-
吸收速度:吸入、舌下、直肠、肌肉、皮下、口服、皮肤
C. 药物的剂型:
- 固体剂型:片剂, 胶囊剂
- 液体剂型:溶液剂, 注射剂
- 外用剂型:软膏剂, 霜剂, 滴眼剂
- 特殊剂型:脂质体制剂;速释, 缓释和控释制剂
D. 生物利用度( Bioavailability )
- 能被吸收进入血液循环的药物的相对分量及速度
- 生物等效性(bioequivalency, BE):指在同样试验条件下试验制剂和对照标准制剂在药物的吸收程度和速度的统计学差异。
2. 分布Distribution
指血液循环中的药物随着血流转运到各组织细胞间液和细胞内液的过程
影响分布的因素:
A. 药物的理化性质和体液的pH值:分子量、脂溶性、解离度
B. 血浆蛋白结合:
- 结合性体积大难转运、游离性起效;
- 血浆蛋白结合率:动态平衡,储备过程;
- 可逆过程、特异性低,存在饱和性和竞争性抑制;
C. 体内屏障
- 血脑屏障:
- 定义:血液与脑脊液,血液与脑细胞,脑脊液与脑细胞之间之间的隔膜
- 功能:保护脑组织的生理屏障
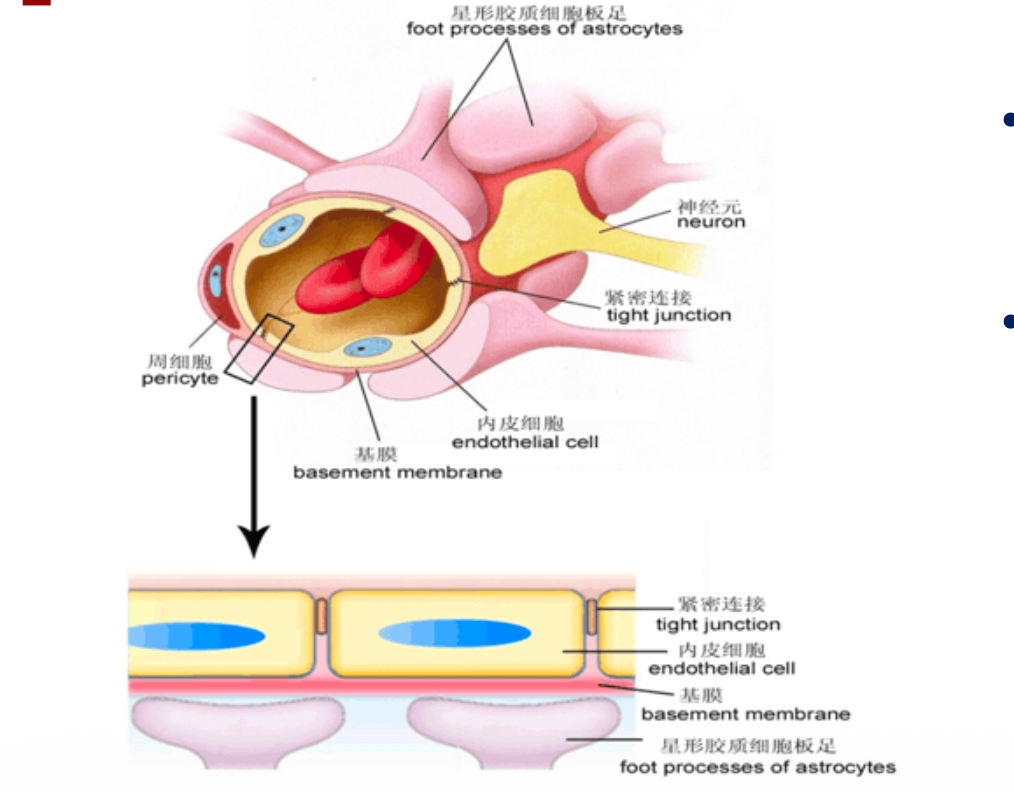
- 阻止大分子、极性大(水溶性)或解离型的药物进入脑组织
- 胎盘屏障:
- 定义:胎盘绒毛与子宫血窦间的屏障
- 功能:营养物及代谢物的交换
- 屏障作用:弱,几乎所有的药物都可以透过胎盘进入胚胎
- 血眼屏障:
- 指的是机体内的血液与眼部的房水、晶状体和玻璃体等组织之间存在着的屏障
- 功能:阻止其他物质入眼
D. 器官血流量及组织的亲和力
- 肝、肾、脑、肺:血流量最为丰富,药物分布迅速且可达到较高浓度。
- 皮肤、肌肉:低血流量器官,药物分布慢且含量较少。
- 脂肪组织:血流量很少,但因容积很大,是脂溶性药物的巨大储库。
再分布:
- 指吸收的药物通过血液循环迅速向全身组织输送,
- 首先向血流大的器官分布
- 然后向血流量小的组织输送的现象
组织亲和力:
- 药物与特定组织的细胞成分有特殊的亲和力
- 药物与组织的结合是药物贮存方式之一
3. 代谢Metabolism
化学结构的改变
- 第I时相:氧化、还原、水解
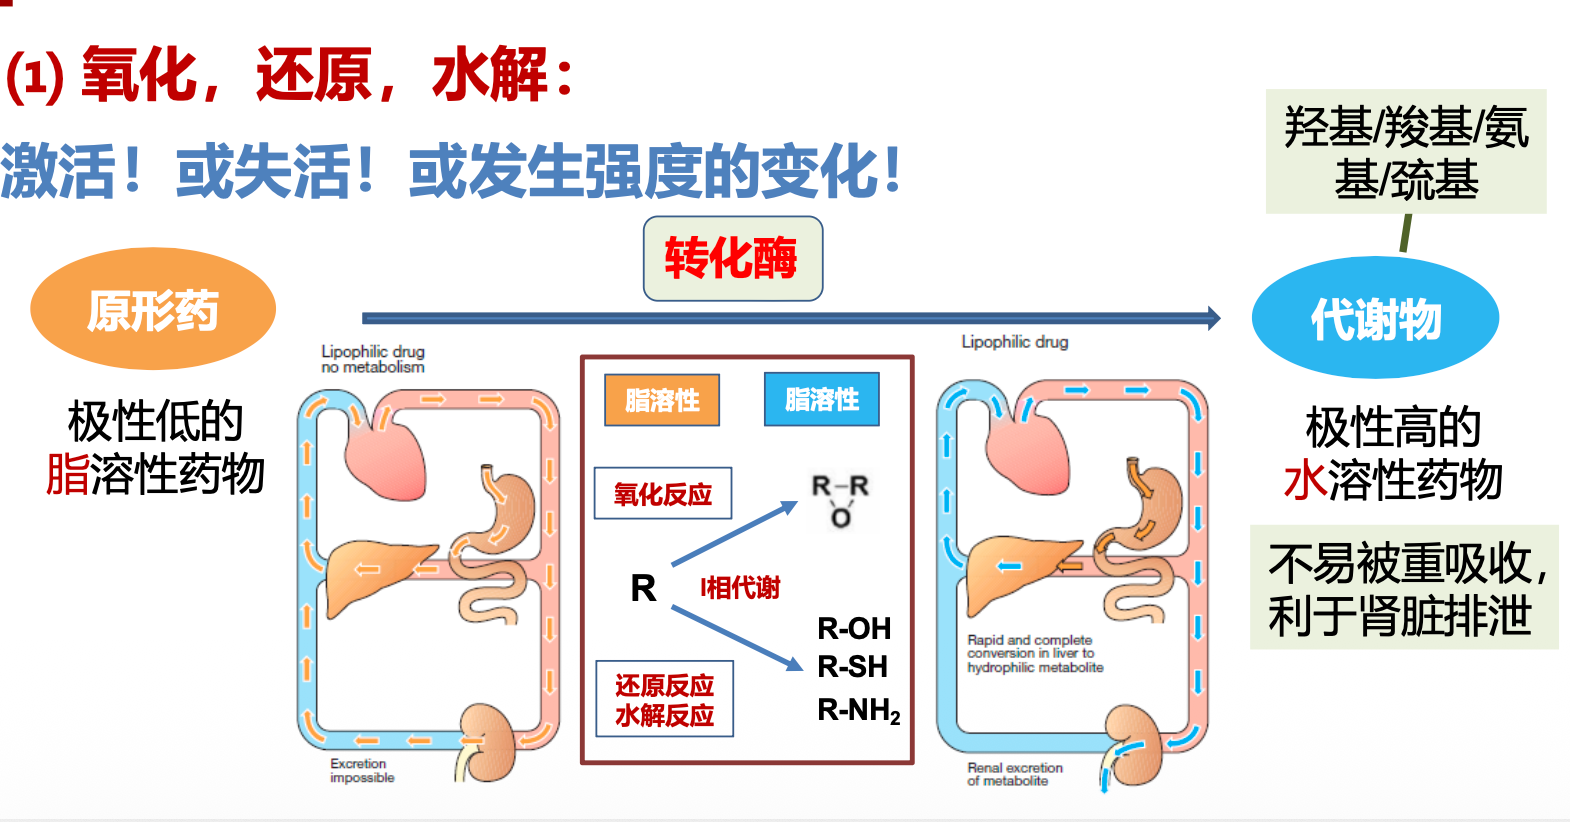
- 第II时相:结合
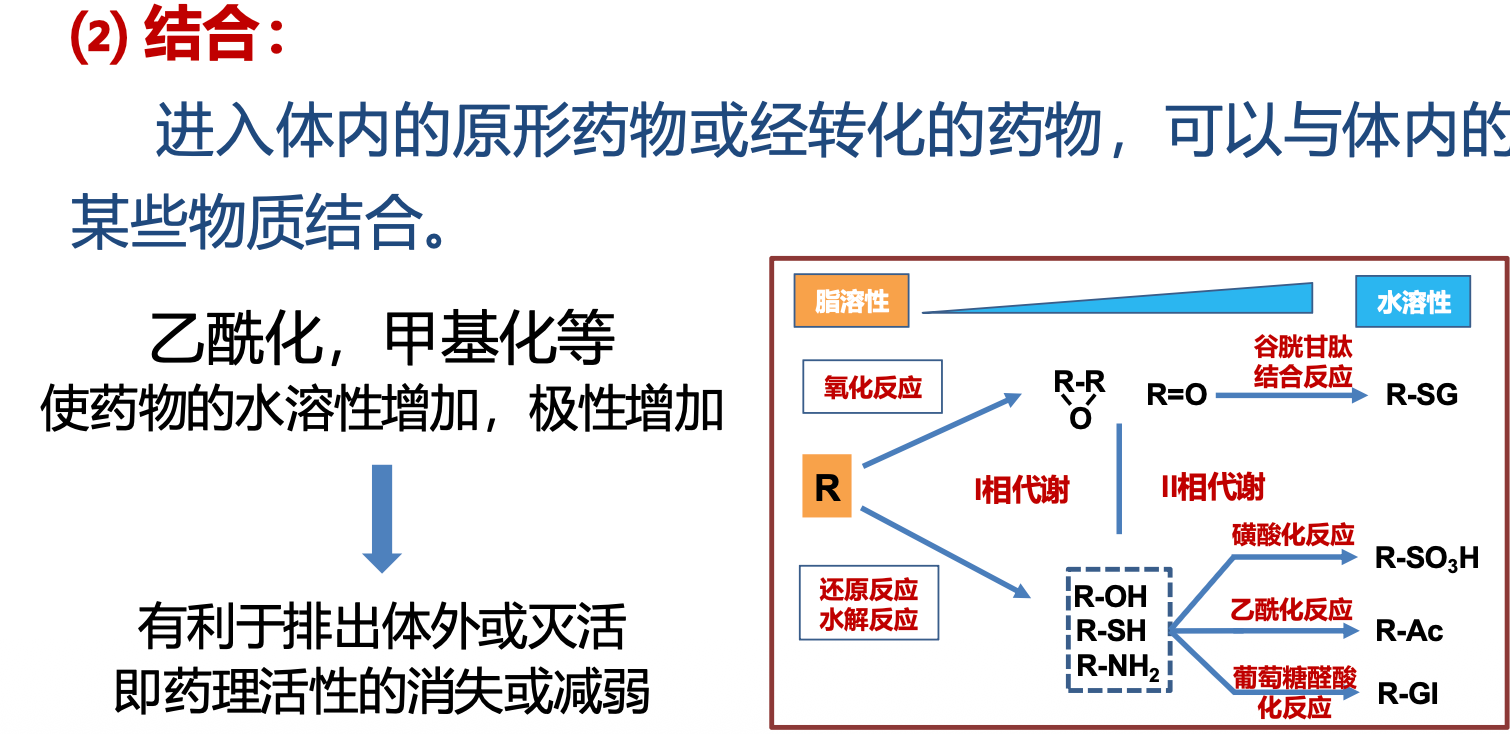
- 肝药酶:肝脏微粒体混合功能氧化酶系统:
- 催化I相代谢反应,属于非专一性的、混合功能酶类(具有一定特异性)
- 主要的酶为细胞色素P450酶系统,酶的还原型与一氧化碳(CO)结合,在450 nm波长处有吸收峰,故简称为CYP450、CYP或P450
- 结合在肝脏细胞滑面内质网膜上的膜蛋白,又称为肝微粒体酶或肝药酶
- 成员众多,是一个超家族,如CYP2D6、CYP2C19、CYP3A4等
- 特点
- 活性有限但作用的特异性强,作用范围广:氧化还原,转化200多种化合物
- 差异大:遗传,年龄,机体的状态等等
- 易受外源性物质的诱导和抑制:酶的诱导剂和抑制剂
- 肝药酶诱导剂/抑制剂
4. 排泄Excerption
指药物的原形或其代谢产物通过排泄器官或分泌器官排出体外的过程
- 肾脏排泄
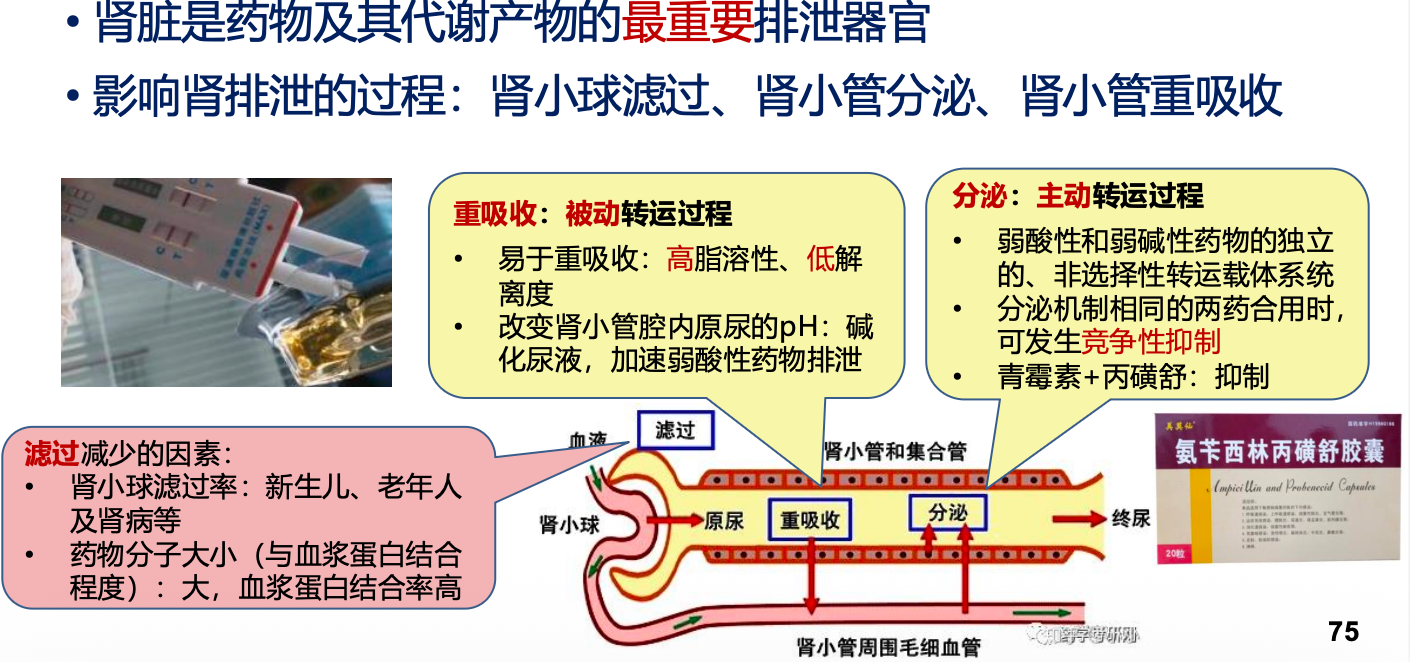
- 胆汁排泄
- 随粪便排出体外
- 肝肠循环:随着胆汁排至十二指肠的、极性大的结合型代谢物,在肠道菌群的作用下,在小肠部位被相应的水解酶催化水解释出原形药,可再次经肠黏膜上皮细胞吸收入血的过程
- 升高血药浓度,延长半衰期
- 地高辛中毒+考来烯胺:形成复合物,阻断肝肠循环,解毒
- 其他途径
- 肠道:
- 未被吸收入血的口服药物;
- 随胆汁排泄进入肠道的药物;
- 由肠黏膜主动分泌排泄的进入肠道的药物
- 乳腺:哺乳期妇女用药慎重,避免对乳儿产生不良影响
- 肺:检测呼出气体中的乙醇含量
药代动力学的基本概念
药物代谢PK:时量曲线
药物效应PD:量效曲线
- 研究药物在体内转运,转化的规律,
- 研究药物的时量关系,消除速率等。
- 时量曲线,半衰期,血药浓度
基本概念1-时量曲线
- 时量曲线 Time-concentration Curve
- 药物在血浆的浓度随时间推移而发生的变化,这种变化以血药浓度为纵坐标,以时间为横坐标作图,称时量曲线。
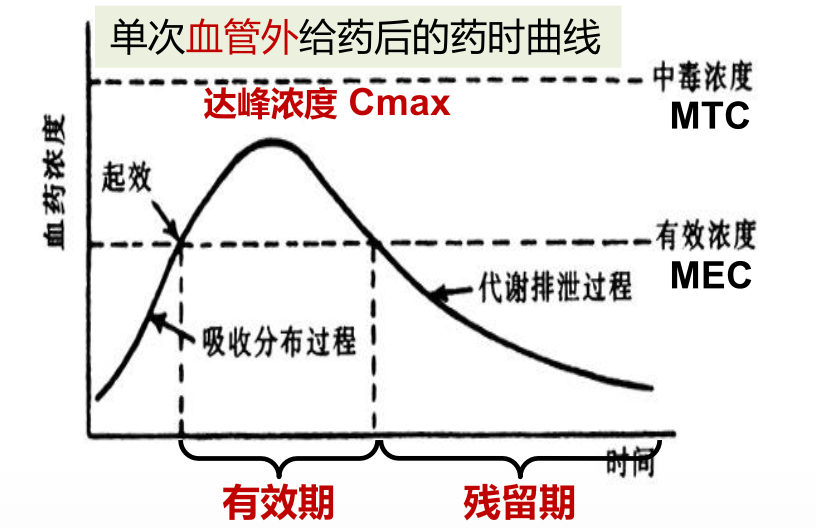
- 峰值:达峰时间Tmax、达峰浓度Cmax(低于MTC、高于MEC)
- 最低有效浓度MEC、起效、有效期、残留期
- 药物半衰期达到1/2 Cmax所用时间t_1/2(from0);指导给药方案制定
- 曲线下面积aera under curve,AUC;AUC与吸收后进入血液循环的药量成正比
- 计算生物利用度:口服给药AUC_PO/静脉给药AUC_IV*给量矫正(DOSE_IV/DOSE_PO)
- 计算表观分布容积Vd:体内药物总量A/平衡时血药浓度C
基本概念2 消除曲线
- 药物运转速率Drug Transport Rate
- 血药浓度(C)或体内药量(A) 随时间(t)推移的瞬时变化率(dC/dt)
- 药物转运的动力学过程:反映药物在体内空间转运速度的特点
- 决定:药物作用的起始、作用持续时间和药理效应的强度
- 药物自血中消除
- 一级消除动力学,定比转运:\(-\frac{dC}{dt}=kC^n,n=1\),对数\(C=C_0·e^{-kt}\)
- 零级消除动力学,定量转运:\(-\frac{dC}{dt}=kC^n,n=0\),线性\(C=C_0-kt\)
-
混合消除动力性:\(\frac{dc}{dt}=-\frac{V_{max}C}{K+C}\)
- 当体内药物浓度过高时(C>>k),机体只能以最大能力将药物进行转运,此时药物转运属于零级动力学
- 药物转运的速率与药物浓度无关,整个过程以Vmax的恒速进行。
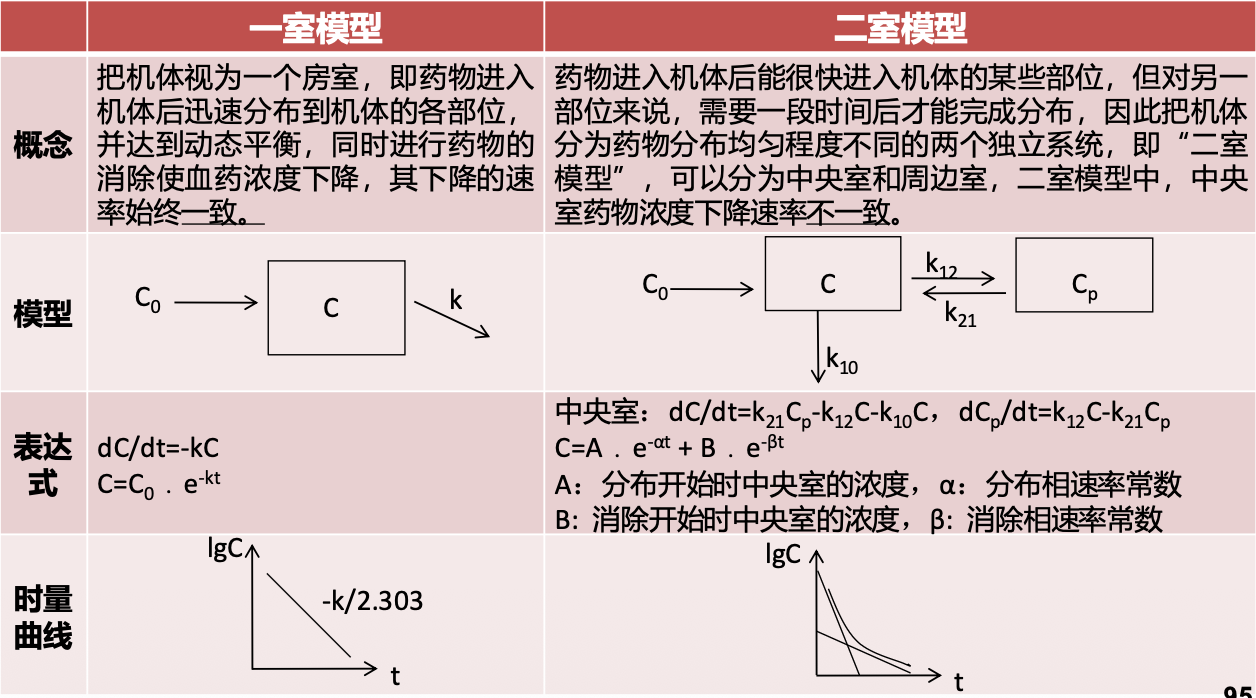
基本概念3 房室模型
- 为预测药物在体内的动力学过程,把机体概念化为一个系统(数学)
- 同一房室:药物转运速率相同的部位
- 一房室模型:
- 血药浓度衰减速率一致时量曲线为直线
- \(C=C_0·e^{-kt}\)
- 二房室模型:药物在体内转运速率不同:
- 分布相—快速相:自血液循环向全身的分布迅速
- 消除相—缓慢相:消除(包括代谢和排泄)的速率缓慢
- 时量曲线:双曲线
- \(C=A·e^{-αt}+B·e^{-βt}\)
基本概念4 半衰期
- 零级动力学:\(\frac{dC}{dt}=-k,C=C_0-kt,t_{1/2}=\frac{C_0}{2k}\),与\(C_0\)有关
- 一级动力学:\(t_{1/2}=\frac{ln2}{k}\),半衰期恒定
基本概念5 稳态血药浓度\(C_{ss}\)
- 以一定时间间隔,以相同的剂量多次给药,则在给药过程中血药浓度可逐次叠加,直至血药浓度稳定在一定水平状态,此血药浓度称为稳 态浓度(steady-state concentration,\(C_{ss}\))
- 达到\(C_{ss}\)的时间仅取决于\(t_{1/2}\),与给药量、给药间隔、给药途径均无关
- 阐释
| 药物总量 | 给药间隔 | 到达Css时间 | 稳态血药浓度 |
|---|---|---|---|
| 不变 | 改变 | 不变 | 不变 |
| 增加 | 不变 | 不变 | 提高 |
| 首次剂量加倍 后续药量不变 |
不变 | 提前 | 不变 |
基本概念6 表观分布容积
- 理论上计算所得的表示药物在体内应占有的体液容积\(V_d =\frac{A(mg)}{C(mg/L)}\)
- A:体内药物总量
- C:平衡时血药浓度
- 推知药物在体内的分布或与组织结合的程度
final 给药物画像
- 分子量/油水分配系数
- 解离常数pKa
- 首关效应
- 生物利用度
- 血浆蛋白结合率
- 半衰期
- 达峰浓度/时间
- 稳态血药浓度
- 表观分布容积
总论3 药物效应动力学
药物的量效关系
量效关系(dosage/dose-effect relationship)
量反应和质反应:
- 药物效应强弱是以连续变化的量变表示,并以数量的分级来表示
-
药理效应表现为反应性质的变化,用出现频率/百分率表示
-
量反应的量效曲线
- 最大效应maximal effect Emax,又称效能efficacy
- 最小有效剂量minimal effective dose,又称阈浓度
- EC50:引起50% Emax的药物浓度,浓度单位;
- diff:ED50,剂量dose,mg/kg用量单位。
- contrary:IC50,抑制作用
- 直方双曲线
- 线性横坐标(剂量/浓度)→ 直方双曲线形态。
- 对数横坐标(log 剂量/log 浓度)→ 对称 S 形曲线。
- 效应强度:能引起等效反应的相对浓度或剂量,数值越小强度越大
-
质反应的量效曲线
- 纵坐标:药物的某一反应在某一小样本群体中出现的频数
- 横坐标:剂量
- 图形:正态分布曲线
- 纵坐标改为累加频数或其百分数得到离散的直方双曲线
-
生理剂量、药理剂量、毒理剂量
- 半数致死量LD50(lethal death)
- 治疗指数therapeutic index,\(TI=\frac{LD_{50}}{ED_{50}}\)
- somewhere \(TI=\frac{LD_{5}}{ED_{95}}\)
药物的基本作用和效应
药物的基本作用原理
- 药物分子必须对细胞的一个或多个成分产生化学作用以发挥药理效应
- 药物与组织细胞结构的分子足够的接近,产生化学上的相互作用
- 除非发生结合,否则药物不会发挥作用-大多数的药物适用
- 这些结合区域就是药物作用的靶点
- 特异性和选择性
- 特异性:是指一类药物能与特定的靶位结合,而此靶位只对此类药物起反应。(具有高度特异性的靶点)化学反应的专一性决定了药物的特异性。特异性作用浓度数量级在nM级别。
- 选择性:药物对不同脏器的不同影响。药物作用的选择性与药物结构特异性和剂量有关。 药物作用的特异性强并不一定引起选择性高的药理学效应
- 临床效果
- 治疗效果 therapeutic effect:
- 对因治疗 etiologically treatment:治本;
- 对症治疗 symptomatic treatment:治标;
- 补充疗法或替代疗法 supplement therapy/replacement therapy:补充营养物质或内源性活性物质的不足。
- 不良反应 adverse reaction
- 药源性疾病 drug induced disease
- 治疗效果 therapeutic effect:
不良反应:
- 副反应 side reaction:指药物在治疗剂量时出现与治疗目的无关的作用
- 毒性反应 toxic reaction:急性毒性、慢性毒性、三致(致癌致畸致突变,慢毒)
-
中药对毒性问题?
-
- 后遗效应 residual effect:停药后血药浓度已降低到阈浓度以下时残存的药理效应
- 停药反应 withdrawal reaction:突然停药后原有疾病的加重;“停跳”、渐减
- 变态反应 allergic reaction:过敏反应,与药理作用无关
- 特异质反应 idiosyncrasy:特异体质病人对药物反应特别敏感,反应性质也可能与常人不同
药物的构效关系
药物化学、结构与效应之间的关系
具有相似结构的配体,与受体有相似的结合
药物作用原理或机制
- 改变细胞周围环境的理化性质
- 非特异性作用(酒精消毒对蛋白质
- 参与或干扰细胞的代谢
- 影响生理物质转运
- 对酶的影响
- 作用于细胞膜离子通道
- 干扰细胞DNA/RNA代谢
- 作用于受体
药物与受体:
受体的概念和功能:能与药物结合并能传递信息引起效应的细胞成分
- 内源性配体、外源性配体,受体
受体的特性:
- 灵敏性:低浓度配体结合具有显著效应
- 特异性:同一类型受体
- 饱和性:竞争现象
- 可逆性:配体受体结合可你
- 多样性:同一受体广泛分布到不同细胞产生不同效应
受体与药物相互作用
- 亲和力
- D + R = DR ,\(K_D = \frac{[D][R]}{[DR]}, -\lg{K_D}=pD_2\)
- \(K_D\):解离常数、引起最大效应一半(结合50受体)时的药物剂量/浓度
- \(pD_2\) 亲和力指数,\(K_D\)负对数。越大,亲和力越大
- 内在活性α:药物作用与受体产生效应的能力
- \(\frac{E}{E_{max}}=α\frac{[DR]}{[R_T]}\)
- α在[0,1]
- 激动作用:
- 完全激动剂 full agonist:能激活受体的配体,有亲和力又有内在活性(α=1)
- 部分激动剂 partial agonist:有亲和力也有内在活性,但内在活性较小(α<1)
- 竞争性拮抗剂 Reversible Competitive Antagonist:α=0
- 与激动剂竞争受体,可逆结合;量效曲线平行右移,最大效能不变
- 非竞争性拮抗剂 Irreversible Competitive Antagonist
- 紧密结合受体、难以分解/逆转,使配体与结合受体数量减少;曲线右移,降低最大效能
反向激动剂(α<0)
变构效应/别构调节剂:eg. GABA、GABA receptor
总论4 影响药物效应的因素与合理用药
药物相互作用(联合用药)
- 基本原则:作用机制不同
一、药物方面的因素
- 药物的剂型
- 生物利用度
- 药物的相互作用
- 协同synergism
- 拮抗antagonism
- 药物的耐受性与耐药性
- 耐受性tolerance:药物与受体结合、发挥作用后未及时代谢,占据受体。
- 快速耐受性tachyphylaxis:药物在短时间内反复使用数次后药效递减直至消失
- 耐药性resistance:指病原体及肿瘤细胞对药物的敏感性降低,又称抗药性。
- 最佳治疗方案的确定
- 药物的剂量;极量
- 给药途径
- 给药方案;昼夜节律